
4 min de lecture
Le signalement des dispositifs médicaux (MDR) est un outil de surveillance après commercialisation que la FDA utilise pour surveiller les performances des dispositifs, détecter les problèmes de sécurité potentiels liés aux dispositifs et contribuer aux évaluations bénéfice-risque des dispositifs. L'objectif du MDR est de détecter et de traiter les événements indésirables liés aux dispositifs en temps opportun. Il permet aux médecins, aux établissements de santé, aux fabricants et aux consommateurs de signaler volontairement pour comprendre la sécurité et l'efficacité du dispositif après sa commercialisation.
Le MDR s'applique à toutes les classes de dispositifs médicaux, qu'ils soient fabriqués aux États-Unis d'Amérique (USA) ou importés aux USA. Les fabricants de dispositifs médicaux souhaitant commercialiser leurs dispositifs aux USA doivent se conformer au MDR, sous peine de sanctions financières. Il est applicable aux USA, y compris pour un événement étranger, c'est-à-dire qu'il s'applique aux dispositifs médicaux légalement commercialisés aux États-Unis, qu'ils soient fabriqués aux USA ou dans des pays étrangers. De plus, il existe divers cas d'applicabilité pour un MDR, tels que :
- si un dispositif est fabriqué aux US, distribué localement et sur d'autres marchés
- lorsqu'un dispositif est fabriqué aux US mais distribué sur d'autres marchés
- lorsqu'un dispositif est fabriqué à l'étranger, fourni aux US et sur d'autres marchés
- lorsqu'un dispositif est fabriqué à l'étranger et distribué localement, et
- lorsqu'un dispositif fait l'objet d'une enquête aux US
MDR et le flux du processus de déclaration
La réglementation MDR contient de nombreuses exigences obligatoires pour les fabricants, les importateurs et les établissements utilisateurs d'instruments, qui doivent signaler certains événements indésirables liés aux instruments et problèmes de produits à la FDA. L'organigramme de processus fourni ci-dessous détaille le processus de signalement étape par étape.
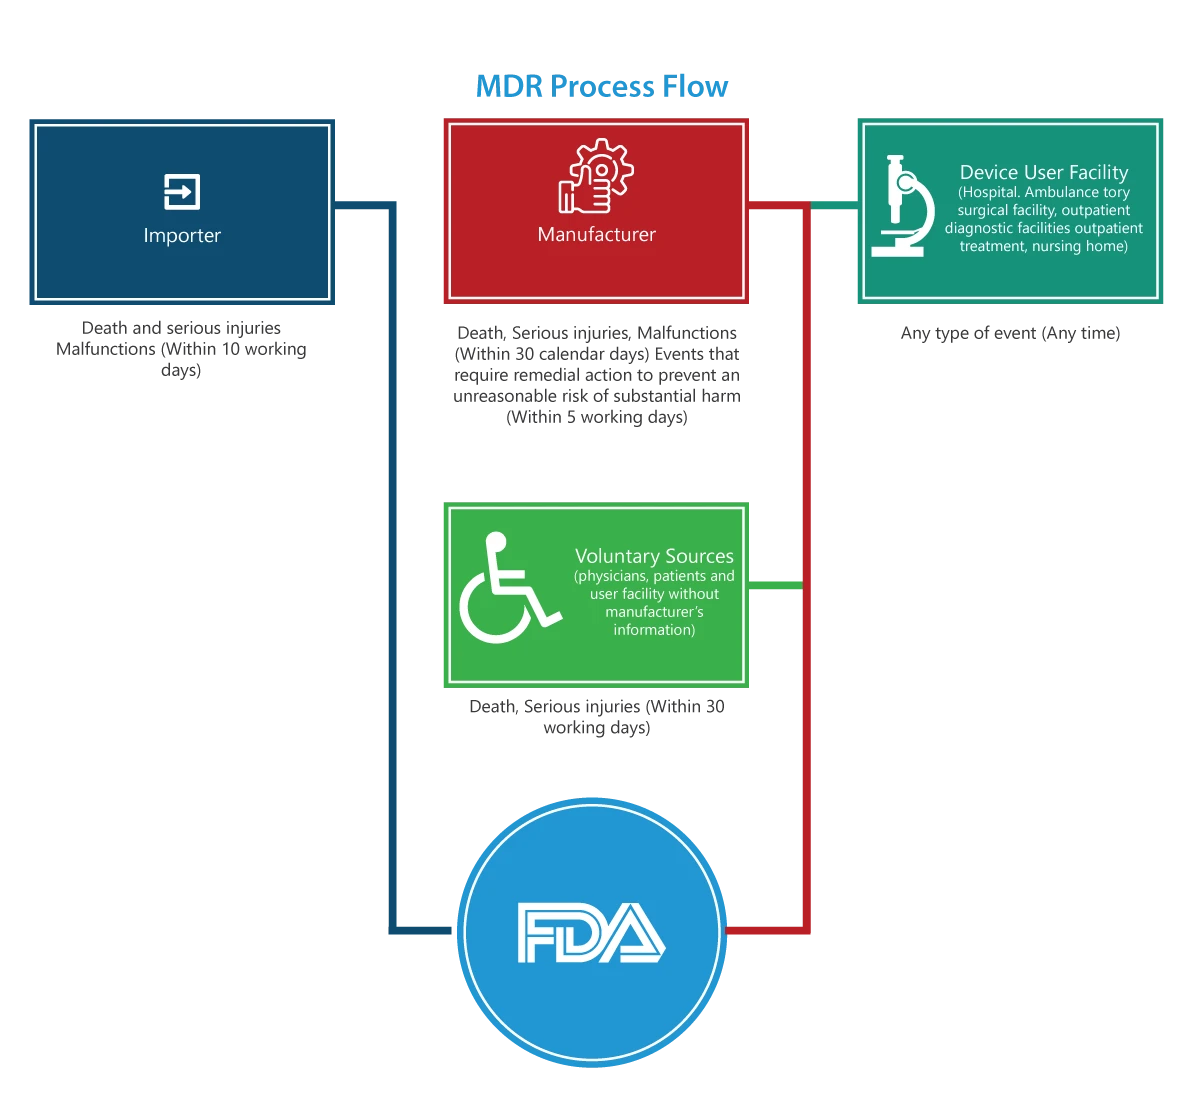
À qui cela s'applique-t-il ?
Importateurs
Les rapports de décès, de blessures graves et de dysfonctionnements doivent être soumis à la FDA et au fabricant dans les 30 jours ouvrables. Si le dysfonctionnement peut causer des blessures ou des décès ailleurs, les importateurs doivent signaler le dysfonctionnement au fabricant.
Fabricants.
Les rapports concernant un événement (décès, blessures graves et dysfonctionnements) désigné par la FDA ou un événement nécessitant une mesure corrective pour prévenir un risque déraisonnable de préjudice substantiel pour la santé publique doivent être soumis à la FDA dans les 5 jours ouvrables en remplissant le formulaire 3500A.
Établissement utilisateur de dispositifs (Hôpital, établissement de chirurgie ambulatoire, maison de retraite, établissement de diagnostic ambulatoire ou établissement de traitement ambulatoire)
Les rapports doivent être soumis au fabricant du dispositif au plus tard 10 jours ouvrables après la date à laquelle il a pris connaissance d'informations selon lesquelles un dispositif a ou pourrait avoir causé ou contribué à une blessure grave chez un patient de l'établissement. Si le fabricant est inconnu, l'établissement doit soumettre le rapport à la FDA.
Groupes volontaires.
Les patients, les professionnels de la santé et les consommateurs qui rencontrent un problème lié à un dispositif médical peuvent le signaler à la FDA via MedWatch.
eMDR
La FDA a rendu obligatoire le rapport électronique des incidents liés aux dispositifs médicaux (eMDR) en 2015 afin d'identifier les problèmes critiques de qualité et d'intégrité des données liés à la déclaration des blessures graves concernant toutes les classes de dispositifs médicaux. L'eMDR est le mode de déclaration privilégié.
Les fabricants peuvent soumettre leur eMDR via une passerelle de soumission électronique (ESG). À partir du moment de la soumission, la passerelle électronique prend jusqu'à 48 heures pour envoyer un accusé de réception. En cas d'erreur lors de la soumission du rapport, « un message » s'affichera pour permettre d'effectuer la ou les correction(s).
eMDR – En quoi est-il bénéfique ?
L'eMDR offre de multiples avantages par rapport au mécanisme de déclaration manuel (c'est-à-dire le MDR). Quelques avantages notables sur lesquels les fabricants / agences / patients peuvent compter sont énumérés ci-dessous :
- L'outil de soumission eMDR améliore la collaboration entre une organisation, l'agence de santé (FDA) et les patients.
- L'eMDR permet de réduire les coûts. L'automatisation réduit le besoin de frais administratifs et de communication traditionnelle ; elle contribue à accélérer le processus et favorise une déclaration d'événements efficace, ce qui entraîne une interaction immédiate avec la FDA.
- Les processus manuels impliquent une paperasserie importante, peuvent être longs et difficiles à suivre et à traiter. La soumission eMDR est automatisée et centralisée. Les dossiers peuvent être récupérés facilement, ce qui permet de gagner beaucoup de temps lors de l'examen.
- L'eMDR permet aux parties de signaler rapidement les erreurs de soumission, par opposition aux correspondances manuelles et chronophages avec la FDA.
- L'eMDR sert de point d'entrée unique pour traiter toutes les soumissions électroniques dans un environnement hautement sécurisé, et il est avantageux car les plaintes au sein de l'organisation peuvent être directement liées au formulaire MedWatch et intégrées à la passerelle de la FDA.
eMDR et le flux du processus de déclaration
La réglementation eMDR contient des exigences obligatoires pour les fabricants, les importateurs et les établissements utilisateurs de dispositifs de signaler certains événements indésirables liés aux dispositifs et problèmes de produits à la FDA. L'organigramme ci-dessous détaille le processus de signalement étape par étape.
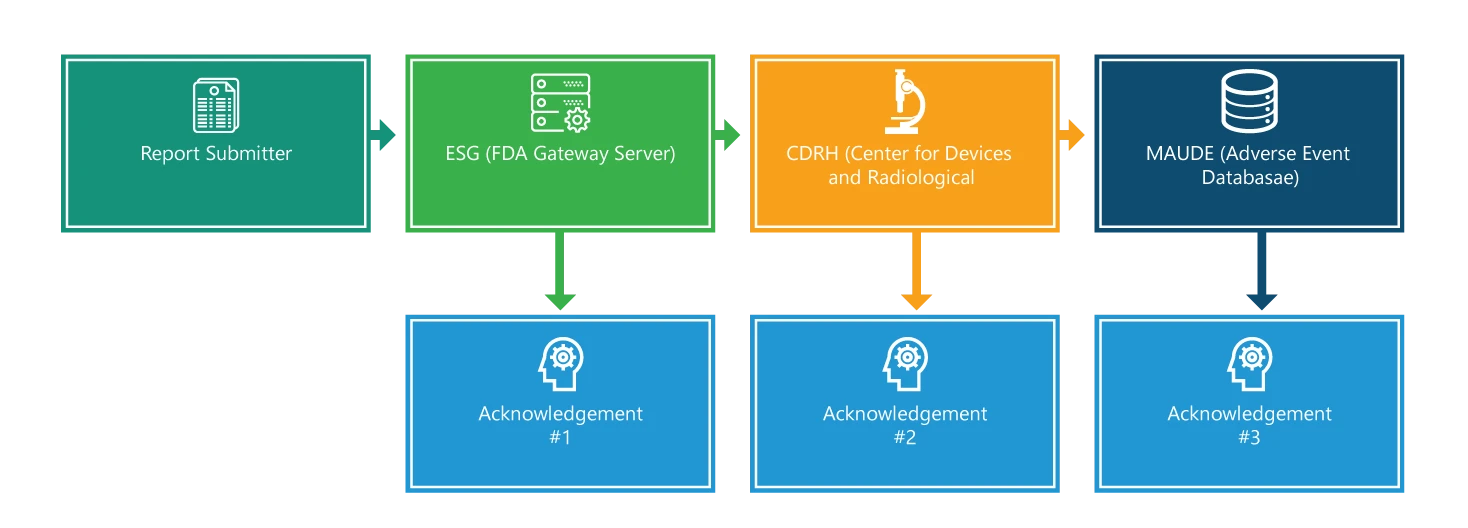
Le processus de déclaration comprend quatre étapes. À l'exception de la première étape, chaque étape est confirmée. De plus, chaque étape est accompagnée d'informations supplémentaires qui faciliteront le processus.
Étape 1 : Déclarant du rapport
Soumettre un eMDR. Au départ, pour effectuer une soumission, il faut disposer d'une signature électronique et s'assurer que les noms de fichiers de soumission ne contiennent qu'un seul point, utilisé pour indiquer l'extension du type de fichier (par exemple, 555.xml ou 555.pdf). Cependant, le délai de livraison et de traitement de la demande dépend de la taille globale de votre soumission ; les soumissions plus volumineuses prennent plus de temps à être livrées et traitées.
Étape 2 : Portail de soumissions électroniques (ESG)
Lorsque votre soumission atteint l'ESG, vous devriez rapidement recevoir un accusé de réception #1, sauf si l'ESG est en maintenance. Il vous est demandé de vérifier le statut de votre MDR sur le site web de l'ESG.
Étape 3 : CRDH
L'eMDR est automatiquement acheminé de l'ESG vers le Center for Devices and Radiological Health (CDRH). Une fois acheminé, comme à l'étape 2, vous devriez recevoir un accusé de réception, c'est-à-dire le n°2.
Étape 4 : Expérience des dispositifs des fabricants et des utilisateurs (MAUDE)
Lorsque le CDRH valide et met à jour la soumission dans la base de données des événements indésirables (MAUDE), il est prévu que le déclarant reçoive un accusé de réception n°3. Il est à noter que toute erreur survenant lors de la validation et du chargement est enregistrée.
Le signalement des dispositifs médicaux (MDR) est un processus essentiel qui contribue à sauver des vies et à protéger les patients des risques inutiles. Il garantit que toutes les parties impliquées dans les soins aux patients sont responsables et vigilantes dans l'utilisation des dispositifs.
L'eMDR facilite la déclaration, mais la documentation et le suivi peuvent être gourmands en ressources. Faites-le correctement du premier coup ; parlez-nous à sales@freyrsolutions.com.