
2 minuty czytania
US FDAGłównym celem organizacji jest ciągła analiza i niwelowanie luk w procesach regulacyjnych, aby zapewnić nieprzerwany import i sprzedaż nowych, wysokiej jakości produktów wyroby medyczne na rynku US . W 1998 r. US FDA opublikowała program zatytułowany „Nowy paradygmat 510(k): alternatywne podejścia do wykazania istotnej równoważności w zgłoszeniach przed wprowadzeniem do obrotu”. Ma on na celu ustanowienie wydajnej ścieżki składania wniosków 510(k) FDA , obejmującej pewne zmiany w już zatwierdzonym wniosku 510(k). To nowe powiadomienie 510(k) oferuje (03) trzy rodzaje wniosków, a mianowicie: specjalny 510(k), skrócony 510(k) oraz tradycyjny 510(k). W 2019 r. Agencja ds. Żywności i Leków ( US )FDA opublikowała specjalny dokument wytycznych dotyczących zgłoszeń 510(k), opisujący opcjonalną ścieżkę dla producentów, którzy wprowadzają określone, jasno zdefiniowane modyfikacje do swoich wyrobów wprowadzonych do obrotu zgodnie z prawem.
Dlaczego specjalny wniosek 510(k)?
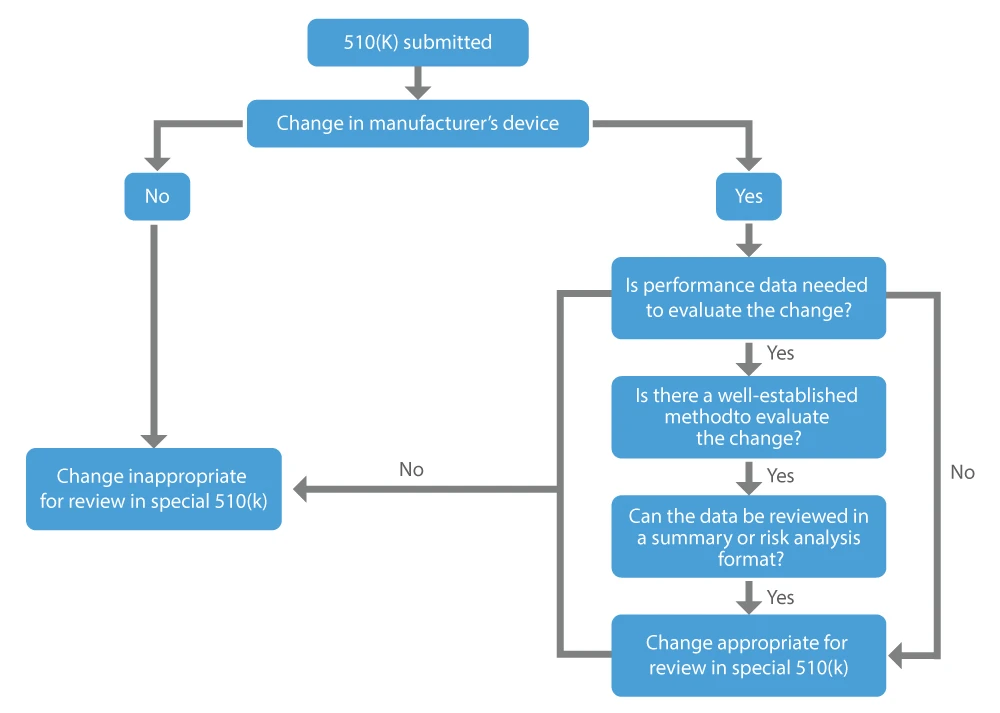
Gdy producent chce uzyskać zatwierdzenie zmian wprowadzonych w wyrobie już wprowadzonym do obrotu, tj. w wyrobie istniejącym, może złożyć wniosek o wydanie specjalnego zezwolenia 510(k). Główne czynniki, które należy wziąć pod uwagę przy ustalaniu, czy zmiana w istniejącym wyrobie kwalifikuje się do uzyskania specjalnego zezwolenia 510(k), są następujące:
- Zmiana dotyczy własnego, legalnie wprowadzonego do obrotu urządzenia bazowego wnioskodawcy.
- Dane dotyczące wydajności nie są wymagane, lub w razie potrzeby istnieją sprawdzone metody pozwalające na ocenę tej zmiany.
- Wszystkie dane dotyczące skuteczności, które stanowią podstawę do ustalenia istotnej równoważności, można przeanalizować w formie podsumowania lub analizy ryzyka.
Dokumenty wymagane w przypadku specjalnej procedury 510(k)
- List przewodni
- Nazwa legalnie wprowadzonego do obrotu (istniejącego) wyrobu danego producenta oraz numer 510(k)
- Szczegółowy opis zmian wprowadzonych w urządzeniu, które doprowadziły do złożenia nowego wniosku 510(k)
- Porównanie zmodyfikowanego urządzenia z urządzeniem dopuszczonym do obrotu w formie tabelarycznej
- Inne zmiany w oznakowaniu lub projekcie
- Zwięzłe podsumowanie działań w zakresie kontroli projektowej
- Na podstawie analizy ryzyka należy określić działania weryfikacyjne i/lub walidacyjne niezbędne do spełnienia wymagań normy 21 CFR 820.30
- Formularz wskazań do stosowania
- Oświadczenie, że wnioskodawca spełnił wymagania procedury kontroli projektowej określone w dokumencie „ 21 CFR 820.30” i obecnie nie narusza ich, a dokumentacja jest dostępna do wglądu na żądanie
Specjalny harmonogram rozpatrywania wniosków 510(k) przez US FDA
Zgodnie z wytycznymi Centrum ds. Urządzeń Medycznych ( FDA) zawartymi w dokumencie „Polityka odmowy przyjęcia wniosków 510(k)”, termin rozpatrzenia specjalnych wniosków 510(k) wynosi trzydzieści (30) dni od daty ich otrzymania.
Kiedy należy złożyć wniosek o specjalną procedurę 510(k)?
Agencja ds. Żywności i Leków ( US )FDA nieustannie dąży do zapewnienia bezpiecznych i skutecznych wyrobów medycznych wyroby medyczne w celu promowania zdrowia ludzkiego. Specjalny program 510(k) jest skuteczny i spójny, a procedura oceny, która stanowi jak najmniejsze obciążenie, pomaga zagranicznym producentom w sprzedaży ich wyrobów na terenie Stanów Zjednoczonych oraz umożliwia pacjentom terminowy dostęp do nowych wyrobów medycznych wyroby medyczne.
Jeśli potrzebujesz dodatkowych wyjaśnień dotyczących specjalnej procedury 510(k) firmy „ FDA”, skontaktuj się z firmą Freyr – sprawdzonym ekspertem w dziedzinie regulacji – pod adresem reach . Bądź na bieżąco. Dbaj o zgodność z przepisami.