
2 min de lectura
US FDASu objetivo principal es analizar constantemente y salvar la brecha entre los procesos regulatorios para garantizar la importación y venta ininterrumpidas de productos sanitarios nuevos y de alta calidad en el mercado US . La Administración de Alimentos y Medicamentos ( US ,FDA ) publicó en 1998 un programa denominado «El nuevo paradigma 510(k): enfoques alternativos para demostrar la equivalencia sustancial en las notificaciones previas a la comercialización». Su objetivo es establecer una vía eficiente FDA para la presentación de solicitudes 510(k) que incluya ciertos cambios en la solicitud 510(k) ya aprobada. Esta nueva notificación 510(k) ofrece (03) tres tipos de presentación, a saber: 510(k) especial, 510(k) abreviada y 510(k) tradicional. La Administración de Alimentos y Medicamentos ( US ,FDA) publicó en 2019 un documento orientativo sobre el 510(k) especial en el que se describe una vía opcional para los fabricantes que realizan determinadas modificaciones bien definidas en sus productos sanitarios comercializados legalmente.
¿Por qué una solicitud 510(k) especial?
Cuando un fabricante desea obtener la autorización para las modificaciones que ha realizado en un producto ya comercializado, es decir, el producto existente, puede solicitar un procedimiento 510(k) especial. Los principales factores que deben tenerse en cuenta a la hora de determinar si un cambio en un producto existente puede ser adecuado para un procedimiento 510(k) especial son los siguientes:
- El cambio se produce en el propio dispositivo de referencia del solicitante, comercializado legalmente.
- No se exigen datos de rendimiento, o bien existen métodos bien establecidos si se considera necesario para evaluar el cambio.
- Todos los datos de rendimiento que respalden una determinación de equivalencia sustancial pueden examinarse en formato de resumen o de análisis de riesgos.
Documentos necesarios para un procedimiento 510(k) especial
- Carta de presentación
- El nombre del producto (ya existente) comercializado legalmente por el fabricante y el número 510(k)
- Una descripción detallada de los cambios introducidos en el dispositivo que han dado lugar a la presentación de una nueva solicitud 510(k)
- Comparación entre el dispositivo modificado y el dispositivo autorizado en formato tabular
- Otros cambios en el etiquetado o el diseño
- Un resumen conciso de las actividades de control del diseño
- A partir del análisis de riesgos, se determinarán las actividades de verificación y/o validación necesarias para cumplir con 21 CFR 820.30
- Formulario de indicaciones de uso
- Declaración de que el solicitante ha cumplido y no incumple actualmente los requisitos del procedimiento de control del diseño especificados en 21 CFR 820.30, y que los registros están disponibles para su revisión previa solicitud.
Plazo especial para la revisión 510(k) por parte de la US FDA
Según las directrices de la Oficina de Seguridad y Eficacia de los Productos Sanitarios ( FDA) tituladas «Política de rechazo de solicitudes 510(k)», el plazo de revisión de las solicitudes especiales 510(k) es de treinta (30) días a partir de su recepción.
¿Cuándo se debe solicitar una autorización 510(k) especial?
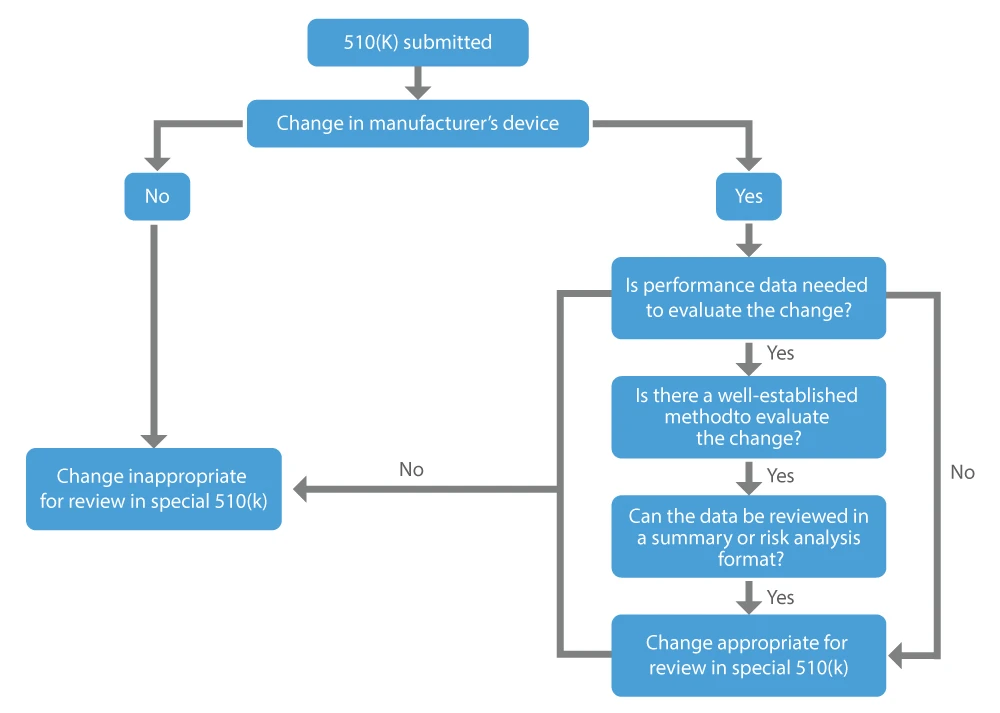
La Administración de Alimentos y Medicamentos ( US , FDA)FDA realiza esfuerzos constantes para proporcionar productos sanitarios seguros y eficaces con el fin de promover la salud humana. El programa especial 510(k) es eficiente y coherente, y cuenta con un procedimiento de revisión lo menos gravoso posible que ayuda a los fabricantes extranjeros a comercializar sus productos sanitarios en EE. UU. y permite a los pacientes acceder oportunamente a nuevos productos sanitarios.
Si necesitas más aclaraciones sobre el proceso especial 510(k) de FDA, ponte en contacto con Freyr en reach , un experto de probada solvencia en materia de normativa. Mantente informado. Cumple con la normativa.